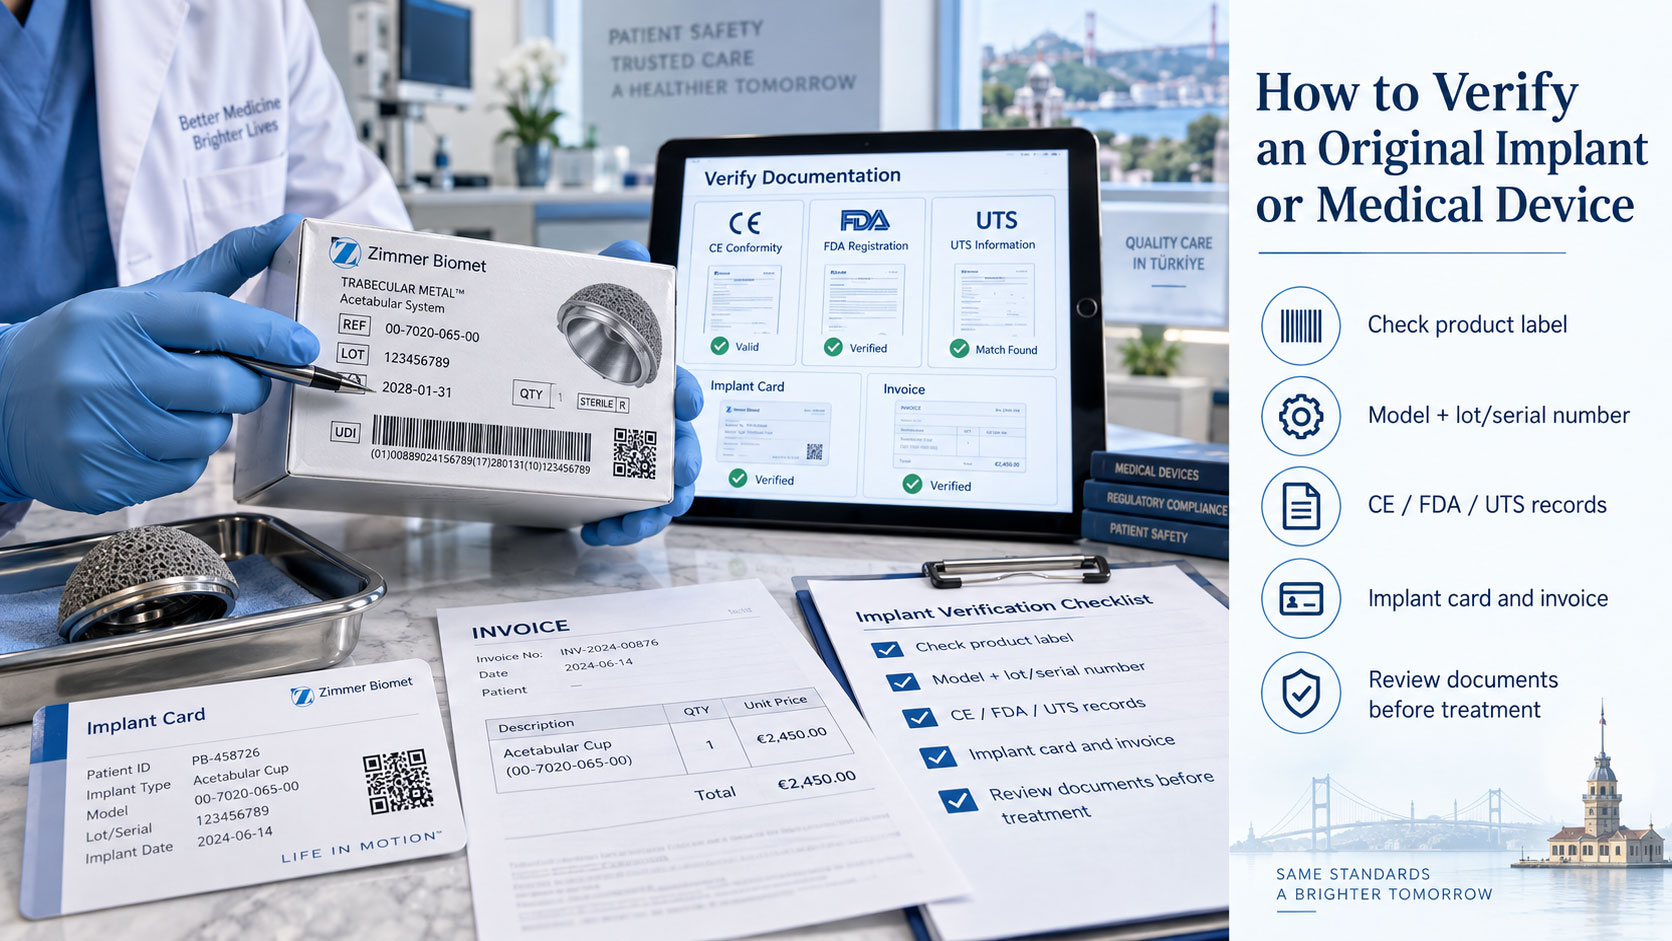
Kurz gesagt: Das Vorhandensein eines FDA- oder CE-Zeichens allein beweist weder die Echtheit des Produkts noch seine Eignung für Ihre Behandlung. Für eine verlässliche Überprüfung sollten Sie von der Klinik schriftlich den Markennamen, die Produktbezeichnung, die Modell- oder Katalognummer, die Lot- oder Seriennummer sowie die Angaben zum Hersteller anfordern. Diese Informationen können Sie anhand der offiziellen Produktunterlagen, der Einträge autorisierter Lieferanten und gegebenenfalls über zuständige offizielle Systeme abgleichen.
FDA- und CE-Kennzeichnungen haben nicht dieselbe Bedeutung. Außerdem muss nicht jedes Implantat von der FDA „zugelassen“ sein; manche Produkte durchlaufen ein anderes regulatorisches Verfahren. Akzeptieren Sie daher die Angaben „FDA-zugelassen“ oder „CE-zertifiziert“ nicht ungeprüft, sondern bestätigen Sie die genaue Identität des verwendeten Produkts und den Geltungsbereich der jeweiligen Unterlagen.
Was bedeuten FDA- und CE-Kennzeichnungen bei Implantaten?
Die CE-Kennzeichnung zeigt, dass ein Produkt die in den Medizinproduktevorschriften der Europäischen Union festgelegten Konformitätsanforderungen erfüllt. Je nach Risikoklasse des Produkts und Bewertungsverfahren können eine Konformitätserklärung des Herstellers, technische Unterlagen oder die Bewertung durch eine benannte Stelle erforderlich sein. Bei einigen Produkten kann neben der CE-Kennzeichnung die vierstellige Nummer einer benannten Stelle angegeben sein. Ob eine solche Nummer vorhanden ist, hängt jedoch von der Produktklasse und dem jeweiligen Bewertungsverfahren ab.
Das FDA-Verfahren ist hingegen ein eigenständiger regulatorischer Rahmen in den Vereinigten Staaten. Ein Produkt kann als „FDA cleared“, „FDA approved“ oder unter einer anderen FDA-Kategorie zugelassen sein. Der Begriff „cleared“ bezieht sich in vielen Fällen auf ein 510(k)-Verfahren, während „approved“ bei bestimmten Hochrisikoprodukten ein umfassenderes Zulassungsverfahren bezeichnet. Diese Begriffe dürfen nicht gleichbedeutend verwendet werden.
Dass ein Implantat eine CE-Kennzeichnung trägt, bedeutet nicht automatisch, dass es von der FDA zugelassen wurde. Ebenso sollte bei einem Produkt mit FDA-Eintrag das europäische Konformitätsverfahren und die Versorgungssituation in der Türkei gesondert geprüft werden. Die Überprüfung sollte nicht nur anhand allgemeiner Markenangaben erfolgen, sondern anhand des genauen Produktmodells und der medizinischen Zweckbestimmung, für die das Produkt verwendet wird.
Die Produktidentität anhand von Unterlagen überprüfen
Der erste Schritt besteht darin, von der Klinik nicht nur den Markennamen, sondern für jedes verwendete Material eine detaillierte Produktidentifikation anzufordern. Die Modellangaben eines Implantats, einer Prothese, eines Transplantats, einer Schraube, eines Abutments, einer Linse oder eines anderen Medizinprodukts können sich unterscheiden. Wenn mehrere Produkte verwendet werden, sollte jedes einzeln aufgeführt sein.
- Vollständiger rechtlicher Herstellername: Der Markenname und der rechtliche Name des Herstellerunternehmens müssen nicht identisch sein.
- Produktbezeichnung und Modell: Die allgemeine Produktbezeichnung, der Serienname oder die Produktfamilie allein reichen nicht aus.
- Katalog- oder Referenznummer: Innerhalb derselben Produktfamilie können sich Größe, Material oder Verwendungszweck unterscheiden.
- Lot-, Serien- oder Herstellungsnummer: Bei Einmalprodukten ist häufig eine Lotnummer angegeben, bei Geräten mit Serienverfolgung eine Seriennummer.
- Verfallsdatum und Angaben zur Sterilisation: Besonders bei sterilen Einmalprodukten sollten die Angaben auf der Verpackung kontrolliert werden.
- Herstellungsort und Angaben zum Vertriebspartner: Die Angaben auf der Verpackung oder in den Begleitunterlagen sollten mit Rechnung und Liefernachweisen abgeglichen werden.
Fordern Sie diese Informationen möglichst vor der Behandlung und vor einer Zahlungsentscheidung zusammen mit lesbaren Fotos der Verpackung oder offiziellen Produktunterlagen an. Werden die Produktinformationen nur mündlich mitgeteilt, kann eine spätere Überprüfung schwieriger sein.
Zu prüfende Unterlagen und Einträge
CE-Konformitätsunterlagen
Für ein CE-gekennzeichnetes Produkt können eine Konformitätserklärung, ein entsprechendes Zertifikat oder ein Herstellerdokument angefordert werden. Prüfen Sie, ob das Dokument das genaue Modell, den Hersteller, den Geltungsbereich und Angaben zur Gültigkeit enthält. Dass ein Zertifikat derselben Marke zugeordnet ist, bedeutet nicht, dass jedes Modell oder jede Produktgruppe von diesem Dokument abgedeckt wird.
Produktbezeichnung, Modellnummer und Herstellerangaben im Dokument müssen mit den Angaben auf der Verpackung übereinstimmen. Bezieht sich der Geltungsbereich des Zertifikats auf eine andere Produktgruppe, sollte dies geklärt werden. Ob das Zertifikat aktuell ist und ob die ausstellende Stelle über die erforderliche Befugnis verfügt, kann zusätzlich über offizielle und vertrauenswürdige Kanäle bestätigt werden.
FDA-Einträge und Angaben zur Zulassung
Bei einer Überprüfung im Zusammenhang mit der FDA sollten die vollständige Handelsbezeichnung des Produkts, der Hersteller und die Modellangaben verwendet werden. In den offiziellen FDA-Datenbanken können für bestimmte Produkte Einträge in der Geräteliste, eine 510(k)-Nummer, PMA-Informationen oder andere Arten von Einträgen vorhanden sein. Dass ein Unternehmen oder Produkt in einer Datenbank erscheint, bedeutet jedoch nicht, dass das konkrete Produkt für Ihre Behandlung echt, aktuell, ordnungsgemäß gelagert oder für Ihre klinische Situation geeignet ist.
Produktname und Hersteller im FDA-Eintrag sollten mit den von der Klinik erhaltenen Angaben übereinstimmen. Zwischen der in der Werbung verwendeten Aussage „FDA registered“ und einer FDA-Clearance oder -Zulassung für ein bestimmtes Produkt besteht ein Unterschied. Verlassen Sie sich daher nicht allein auf die Angabe „FDA-registriert“, sondern lassen Sie sich die Art der FDA-Autorisierung und ihren Bezug zum Produktmodell erklären.
Produktverfolgungs- und Liefernachweise in der Türkei
In der Türkei gibt es offizielle Systeme, die der Nachverfolgung von Produkt- und Lieferketteninformationen für Medizinprodukte dienen. Produktinformationen können von der Klinik oder einem autorisierten Lieferanten mit den entsprechenden Einträgen verknüpft werden. Diese Systeme sollen die Bewegungen eines Produkts auf dem Markt und seine Rückverfolgbarkeit unterstützen. Ein Eintrag belegt jedoch nicht, dass das Produkt klinisch richtig ausgewählt wurde oder ein bestimmtes Ergebnis garantiert.
Sie können von der Klinik schriftlich bestätigen lassen, dass das Produkt über einen legalen Lieferweg in der Türkei bezogen wurde und die Angaben zum verwendeten Material in Ihrer Patientenakte dokumentiert werden. Da sich der aktuelle Zugangsweg zu offiziellen Systemen und deren Erfassungsumfang ändern können, ist es sicherer, die Überprüfung über die offiziellen Kanäle des türkischen Gesundheitsministeriums oder der zuständigen Behörden vorzunehmen.
Checkliste für die Zeit vor der Behandlung
- Fordern Sie für jedes verwendete Implantat oder Gerät Hersteller, Modell, Katalognummer und Lot- oder Seriennummer schriftlich an.
- Prüfen Sie, ob die Angaben auf der Verpackung mit den Angaben im Angebot, Behandlungsplan, Vertrag und auf der Rechnung übereinstimmen.
- Fragen Sie, ob die CE-Konformitätsbescheinigung oder die Konformitätserklärung des Herstellers für das betreffende Modell gültig ist.
- Wenn eine FDA-Angabe gemacht wird, klären Sie, ob es sich um „cleared“, „approved“, „registered“ oder einen anderen Status handelt.
- Fordern Sie die offizielle Gebrauchsanweisung, Angaben zum Material, zum Sterilisationsstatus und zu den Lagerungsbedingungen an.
- Bitten Sie um eine Rechnung oder einen Liefernachweis, aus dem hervorgeht, dass das Produkt von der Klinik oder einem autorisierten Vertriebspartner bezogen wurde.
- Fragen Sie vorab, ob Sie nach der Implantation einen Implantatpass, das Produktetikett oder einen Rückverfolgbarkeitsnachweis für Ihre Patientenakte erhalten können.
- Wenn ein Dokument in einer anderen Sprache vorliegt, bitten Sie darum, wichtige technische und vertragliche Informationen in einer für Sie verständlichen Sprache zu erläutern.
- Erwägen Sie, eine Vertragsklausel aufzunehmen, nach der eine Änderung der Marke oder des Modells nur mit Ihrer vorherigen schriftlichen Zustimmung erfolgen darf.
Es kann praktisch hilfreich sein, die Produktverpackung vor der Behandlung zu sehen, zu prüfen, ob sie verschlossen und unbeschädigt ist, und nach dem Eingriff darum zu bitten, dass die Etikettangaben in Ihrer Patientenakte dokumentiert werden. Wenn die Verpackung geöffnet, das Etikett nicht lesbar ist oder die Lotnummer nicht in der Akte vermerkt wird, bitten Sie um eine Erklärung.
Echtheit und klinische Eignung sind nicht dasselbe
Dass ein Produkt original ist, bedeutet nicht automatisch, dass es für Sie die geeignetste Option darstellt. Die Implantatauswahl kann von den anatomischen Gegebenheiten, dem aktuellen Gesundheitszustand, den bildgebenden Befunden, der Behandlungsmethode, der Einschätzung des Chirurgen und dem Verwendungszweck des Produkts abhängen. Die Überprüfung der Unterlagen ersetzt daher weder die klinische Beurteilung noch die Aufklärung und Einwilligung nach entsprechender Information.
Auch bei einem Originalprodukt können eine falsche Lagerung, eine beschädigte Verpackung oder ein überschrittenes Verfallsdatum zusätzliche Risiken verursachen. Bitten Sie um eine Erklärung, ob das Produkt gemäß den Anweisungen des Herstellers gelagert wurde und zum Zeitpunkt des Eingriffs verwendet werden kann.
Was sollten Sie bei verdächtigen oder fehlenden Unterlagen tun?
Wenn keine Unterlagen vorgelegt werden, die Modellangaben nicht übereinstimmen oder lediglich Werbebilder geteilt werden, verlangen Sie vor der Zahlung oder dem Eingriff eine schriftliche Erklärung. Die Klinik sollte erläutern können, warum das Produkt geändert wurde, welches Dokument gültig ist und wie das verwendete Material in Ihrer Patientenakte dokumentiert wird.
Wenn Sie sich der Echtheit eines angeblichen Dokuments nicht sicher sind, kann eine Bestätigung über den offiziellen Kommunikationskanal des Herstellers, einen autorisierten Vertriebspartner oder die offiziellen Kanäle der zuständigen Aufsichtsbehörde eingeholt werden. Akzeptieren Sie ein verdächtiges Dokument nicht allein aufgrund eines von der Klinik gesendeten Screenshots. Im Streitfall können Vertrag, Rechnung, Schriftverkehr, Fotos der Verpackung und Produktetiketten wichtige Nachweise sein.
Wichtige Punkte zu Ihren Rechten und zum Vertrag
Prüfen Sie, ob Marke und Modell im von Ihnen unterschriebenen Vertrag eindeutig angegeben sind. Wenn Formulierungen wie „ähnliches Produkt“, „gleichwertiges Material“ oder „bei Bedarf austauschbar“ verwendet werden, klären Sie schriftlich, unter welchen Bedingungen eine Änderung erfolgen darf und wie Sie vorab informiert werden.
Rückerstattung, Revision, zusätzliche Kosten, Komplikationen und Garantie sind von der Echtheit des Produkts getrennte Themen. Sie können von den Richtlinien der Klinik, den Vertragsbedingungen, den anwendbaren Vorschriften und der konkreten medizinischen Situation abhängen. Gehen Sie daher nicht automatisch von einem bestimmten Ergebnis oder einer Rückerstattungsgarantie aus. Holen Sie bei Bedarf die Einschätzung eines unabhängigen Experten für Medizinrecht oder einer zuständigen offiziellen Beratungsstelle in Ihrem Heimatland ein.
Verwandte Fragen
- Warum ist es wichtig, dass Marke und Modell des Implantats im Behandlungsvertrag in der Türkei angegeben sind?
- Sollte die Klinik die Lot- oder Seriennummer des verwendeten Implantats in der Patientenakte dokumentieren?
- Wie lassen sich die Bedingungen für Komplikationen und Revisionen nach einer Behandlung im Rahmen des Medizintourismus schriftlich überprüfen?