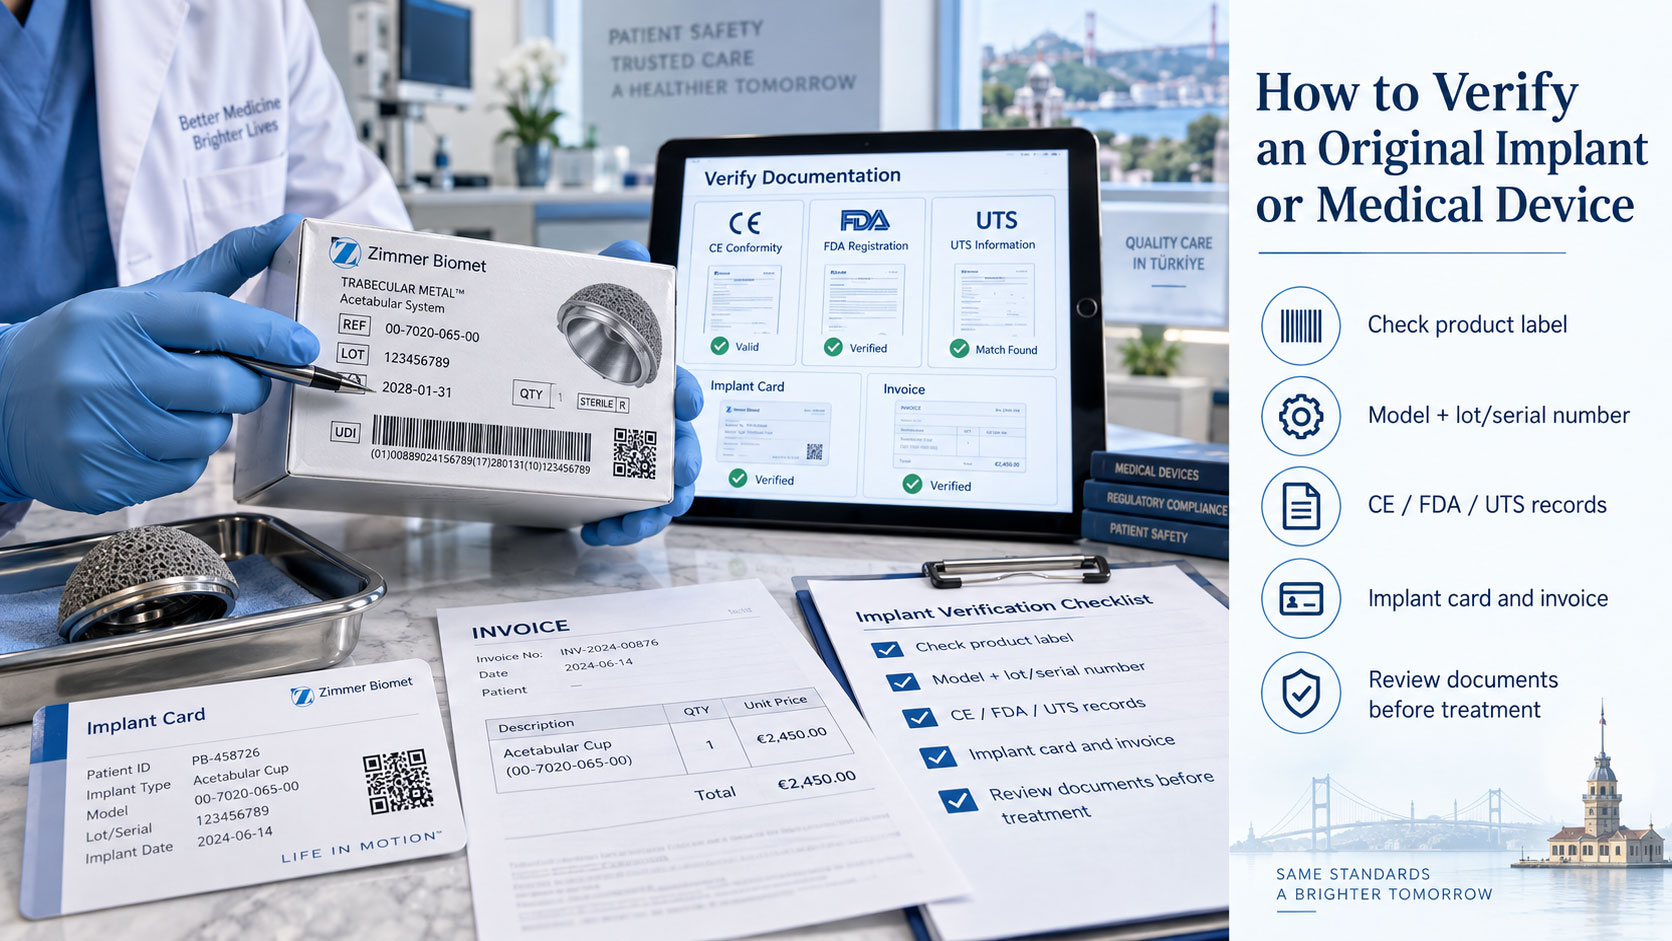
Réponse courte : le simple fait qu’un produit porte un marquage FDA ou CE ne prouve ni son authenticité ni son adéquation à votre traitement. Pour une vérification fiable, demandez par écrit à la clinique la marque, le nom du produit, le modèle ou numéro de catalogue, le numéro de lot ou de série ainsi que les informations sur le fabricant. Vous pouvez comparer ces données avec les documents officiels du produit, les registres des fournisseurs agréés et, si nécessaire, les systèmes officiels concernés.
Les marquages FDA et CE n’ont pas la même signification. De plus, tous les implants ne doivent pas nécessairement être « approuvés par la FDA » ; certains produits peuvent relever d’une autre procédure réglementaire. Au lieu d’accepter simplement les mentions « approuvé par la FDA » ou « certifié CE », vous devez donc vérifier l’identité exacte du produit utilisé et la portée des documents fournis.
Que signifient les marquages FDA et CE pour un implant ?
Le marquage CE indique que le produit satisfait aux exigences de conformité prévues par la réglementation de l’Union européenne relative aux dispositifs médicaux. Selon la classe de risque du produit et la méthode d’évaluation, il peut être question d’une déclaration de conformité du fabricant, de documents techniques ou de l’évaluation d’un organisme notifié. Certains produits peuvent porter, à côté du marquage CE, le numéro à quatre chiffres d’un organisme notifié ; toutefois, la présence ou l’absence de ce numéro dépend de la classe du produit et de la procédure d’évaluation applicable.
La procédure de la FDA relève d’un cadre réglementaire distinct, utilisé aux États-Unis. Un produit peut être « FDA cleared », « FDA approved » ou relever d’une autre catégorie d’autorisation de la FDA. Le terme « cleared » renvoie généralement à une procédure 510(k), tandis que « approved » désigne une procédure d’approbation plus approfondie pour certains produits à haut risque. Ces notions ne doivent pas être utilisées comme des synonymes.
Le fait qu’un implant porte le marquage CE ne signifie pas automatiquement qu’il est approuvé par la FDA. De même, le processus de conformité en Europe ou la disponibilité d’un produit enregistré auprès de la FDA en Turquie doivent être examinés séparément. La vérification ne doit pas se fonder sur les informations générales concernant la marque, mais sur le modèle exact du produit et sa finalité médicale.
Vérifier l’identité du produit à partir des documents
La première étape consiste à demander à la clinique non seulement le nom de la marque, mais aussi l’identité détaillée de chaque produit qui sera utilisé. Les informations relatives au modèle peuvent différer selon qu’il s’agit d’un implant, d’une prothèse, d’une greffe, d’une vis, d’un pilier prothétique, d’une lentille ou d’un autre dispositif médical. Si plusieurs produits sont utilisés, chacun doit être répertorié séparément.
- Nom commercial complet du fabricant : le nom de la marque peut différer de la dénomination légale de la société fabricante.
- Nom du produit et modèle : le nom générique, la série ou la famille de produits ne suffisent pas à eux seuls.
- Numéro de catalogue ou de référence : une même famille de produits peut comprendre différentes tailles, matières ou indications.
- Numéro de lot, de série ou de fabrication : les produits à usage unique peuvent comporter un numéro de lot, tandis que les dispositifs suivis individuellement peuvent comporter un numéro de série.
- Date de péremption et informations relatives à la stérilisation : les informations figurant sur l’emballage doivent être vérifiées, notamment pour les produits stériles et à usage unique.
- Lieu de fabrication et informations sur le distributeur : les informations figurant sur l’emballage ou les documents associés doivent être comparées à la facture et aux documents de livraison.
Dans la mesure du possible, demandez ces informations avant le traitement et avant de prendre une décision de paiement, accompagnées de photos lisibles de l’emballage ou des documents officiels du produit. Si les informations sont communiquées uniquement oralement, leur vérification ultérieure peut être difficile.
Documents et registres à vérifier
Certificats de conformité CE
Pour un produit portant le marquage CE, vous pouvez demander la déclaration de conformité, le certificat pertinent ou le document du fabricant. Vérifiez si le document indique le modèle exact du produit, le fabricant, son champ d’application et les informations relatives à sa validité. Le fait qu’un certificat concerne la même marque ne signifie pas que chaque modèle ou chaque groupe de produits entre dans son champ d’application.
Le nom du produit, le numéro de modèle et les informations sur le fabricant figurant sur le document doivent correspondre à ceux de l’emballage. Si le certificat concerne un autre groupe de produits, cette situation doit être clarifiée. L’actualité du certificat et l’habilitation de l’organisme émetteur peuvent également être vérifiées auprès de sources officielles et fiables.
Enregistrements et informations d’autorisation de la FDA
Pour effectuer une vérification auprès de la FDA, utilisez le nom commercial exact du produit, le fabricant et le modèle. Les bases de données officielles de la FDA peuvent contenir, pour certains produits, une inscription dans la liste des dispositifs, un numéro 510(k), des informations PMA ou d’autres types d’enregistrements. Toutefois, le fait qu’une entreprise ou un produit apparaisse dans une base de données ne signifie pas que le produit précis utilisé pour votre traitement est authentique, à jour, conservé dans des conditions appropriées ou adapté à votre situation clinique.
Le nom du produit et le fabricant indiqués dans l’enregistrement FDA doivent correspondre aux informations fournies par la clinique. Il existe une différence entre la mention publicitaire « FDA registered » et l’existence d’une autorisation FDA de type clearance ou approval pour un produit précis. Ne prenez donc pas une décision en vous fondant uniquement sur la mention « enregistré auprès de la FDA » ; demandez des précisions sur le type d’autorisation et son lien avec le modèle du produit.
Registres de traçabilité et d’approvisionnement des produits en Turquie
La Turquie dispose de systèmes officiels permettant de suivre les informations relatives aux produits et à la chaîne d’approvisionnement des dispositifs médicaux. Les informations sur le produit peuvent être associées aux registres correspondants par la clinique ou un fournisseur agréé. Ces systèmes visent à soutenir le suivi de la circulation des produits et leur traçabilité ; toutefois, un enregistrement ne prouve pas à lui seul que le produit a été choisi correctement sur le plan clinique et ne garantit aucun résultat.
Vous pouvez demander par écrit à la clinique de confirmer que le produit a été fourni par un circuit d’approvisionnement légal en Turquie et que les informations d’enregistrement du matériel utilisé seront versées à votre dossier. Comme les modalités d’accès aux systèmes officiels et l’étendue des informations enregistrées peuvent changer, il est plus sûr d’effectuer la vérification par l’intermédiaire des canaux officiels du ministère de la Santé ou des autorités compétentes.
Liste de contrôle à utiliser avant le traitement
- Demandez par écrit, pour chaque implant ou dispositif qui sera utilisé, le fabricant, le modèle, le numéro de catalogue et le numéro de lot ou de série.
- Vérifiez que les informations figurant sur l’emballage correspondent à celles du devis, du plan de traitement, du contrat et de la facture.
- Demandez si le certificat de conformité CE ou la déclaration de conformité du fabricant est valable pour le modèle concerné.
- Si une affirmation relative à la FDA est formulée, demandez s’il s’agit d’un produit « cleared », « approved », « registered » ou bénéficiant d’un autre statut.
- Demandez la notice officielle du produit, les informations sur ses matériaux, son statut de stérilisation et ses conditions de conservation.
- Demandez une facture ou un document d’approvisionnement confirmant que le produit a été fourni par la clinique ou un distributeur agréé.
- Avant la pose de l’implant, demandez s’il vous sera possible d’obtenir une carte d’implant, une étiquette du produit ou un document de traçabilité pouvant être ajouté à votre dossier médical.
- Si le document est rédigé dans une autre langue, demandez que les informations techniques et contractuelles importantes vous soient expliquées dans une langue que vous comprenez.
- Envisagez d’ajouter au contrat une clause précisant que tout changement de marque ou de modèle ne pourra être effectué qu’avec votre accord écrit préalable.
Sur le plan pratique, il peut être utile de voir l’emballage avant le traitement, de vérifier qu’il est fermé et intact, puis de demander que les informations de l’étiquette soient inscrites dans votre dossier après l’intervention. Si l’emballage est déjà ouvert, si l’étiquette est illisible ou si le numéro de lot n’est pas inscrit dans le dossier, demandez-en la raison.
Originalité et adéquation clinique sont deux notions différentes
Le fait qu’un produit soit authentique ne signifie pas automatiquement qu’il constitue l’option la plus adaptée à votre situation. Le choix d’un implant peut varier selon les caractéristiques anatomiques, l’état de santé actuel, les résultats de l’imagerie, la méthode de traitement, l’évaluation du chirurgien et la finalité du produit. La vérification des documents ne remplace donc ni l’évaluation clinique ni le processus de consentement éclairé.
Par ailleurs, la conservation inadéquate d’un produit authentique, l’endommagement de son emballage ou le dépassement de sa date de péremption peuvent créer des risques distincts. Demandez confirmation que le produit a été conservé conformément aux instructions du fabricant et qu’il peut être utilisé au moment de l’intervention.
Que faire en cas de document douteux ou manquant ?
Si aucun document n’est fourni, si les informations relatives au modèle ne concordent pas ou si seules des images publicitaires sont communiquées, demandez une explication écrite avant le paiement ou l’intervention. La clinique doit pouvoir expliquer pourquoi le produit a été changé, quel document est valable et comment le matériel utilisé sera enregistré dans votre dossier.
Si vous avez des doutes sur l’authenticité d’un document présenté, vous pouvez effectuer une vérification auprès du fabricant, d’un distributeur agréé ou des canaux officiels de l’autorité réglementaire concernée. N’acceptez pas un document douteux en vous fondant uniquement sur une capture d’écran envoyée par la clinique. En cas de litige, le contrat, la facture, les échanges écrits, les photos de l’emballage et les étiquettes du produit peuvent constituer des éléments importants.
Points relatifs aux droits et au contrat à vérifier
Vérifiez que la marque et le modèle sont clairement indiqués dans le contrat que vous signez. Si le contrat contient des expressions telles que « produit similaire », « matériau équivalent » ou « pouvant être remplacé si nécessaire », précisez par écrit dans quelles circonstances un changement peut être effectué et comment vous en serez informé au préalable.
Les questions relatives au remboursement, à la reprise du traitement, aux frais supplémentaires, aux complications et à la garantie sont distinctes de l’authenticité du produit. Elles peuvent dépendre de la politique de la clinique, des conditions du contrat, des réglementations applicables et de la situation médicale concrète ; ne présumez pas d’un résultat précis ni d’une garantie de remboursement. Si nécessaire, demandez l’avis indépendant d’un spécialiste du droit de la santé ou du service officiel compétent dans votre pays.
Questions associées
- Pourquoi est-il important d’indiquer la marque et le modèle de l’implant dans le contrat de traitement en Turquie ?
- La clinique doit-elle inscrire le numéro de lot ou de série de l’implant utilisé dans le dossier du patient ?
- Comment vérifier par écrit les conditions relatives aux complications et aux reprises après un traitement dans le cadre du tourisme médical ?